
Nur für die Forschung bestimmt
HMN-214 PLK Inhibitor
Kat.-Nr.: S1485
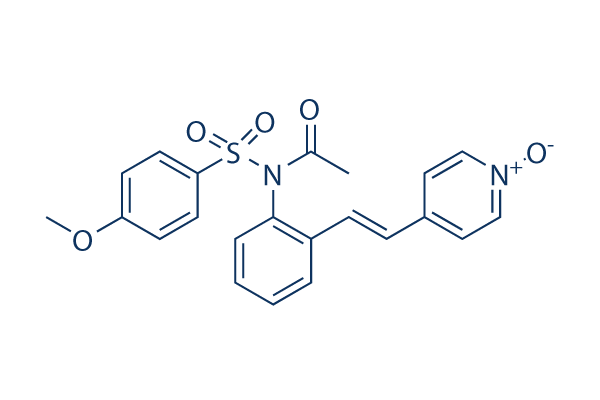
Chemische Struktur
Molekulargewicht: 424.47
Qualitätskontrolle (Quality Control)
| Verwandte Targets | CDK HSP PD-1/PD-L1 ROCK Wee1 DNA/RNA Synthesis Microtubule Associated Ras KRas Aurora Kinase |
|---|---|
| Andere PLK Inhibitors | Volasertib (BI6727) BI 2536 Rigosertib Sodium (ON-01910) GSK461364 Onvansertib (NMS-1286937, NMS-P937) CFI-400945 Ro3280 SBE 13 HCl MLN0905 Centrinone (LCR-263) |
Chemische Informationen, Lagerung & Stabilität (Chemical Information, Storage & Stability)
| Molekulargewicht | 424.47 | Formel | C22H20N2O5S |
Lagerung (Ab Erhaltdatum) | |
|---|---|---|---|---|---|
| CAS-Nr. | 173529-46-9 | SDF herunterladen | Lagerung von Stammlösungen |
|
|
| Synonyme | N/A | Smiles | CC(=O)N(C1=CC=CC=C1C=CC2=CC=[N+](C=C2)[O-])S(=O)(=O)C3=CC=C(C=C3)OC | ||
Löslichkeit (Solubility)
|
In vitro |
DMSO
: 12 mg/mL
(28.27 mM)
Water : Insoluble Ethanol : Insoluble |
Molaritätsrechner
|
In vivo |
|||||
In-vivo-Formulierungsrechner (Klare Lösung)
Schritt 1: Geben Sie unten die Informationen ein (Empfohlen: Ein zusätzliches Tier einplanen, um Verluste während des Experiments auszugleichen)
Schritt 2: Geben Sie die In-vivo-Formulierung ein (Dies ist nur der Rechner, nicht die Formulierung. Bitte kontaktieren Sie uns zuerst, wenn im Abschnitt Löslichkeit keine In-vivo-Formulierung angegeben ist.)
Berechnungsergebnisse:
Arbeitskonzentration: mg/ml;
Methode zur Herstellung der DMSO-Stammflüssigkeit: mg Wirkstoff voraufgelöst in μL DMSO ( Konzentration der Stammflüssigkeit mg/mL, Bitte kontaktieren Sie uns zuerst, wenn die Konzentration die DMSO-Löslichkeit der jeweiligen Wirkstoffcharge überschreitet. )
Methode zur Herstellung der In-vivo-Formulierung: Nehmen Sie μL DMSO Stammflüssigkeit, fügen Sie als Nächstes hinzuμL PEG300, mischen und aufklären, fügen Sie als Nächstes hinzuμL Tween 80, mischen und aufklären, fügen Sie als Nächstes hinzu μL ddH2O, mischen und aufklären.
Methode zur Herstellung der In-vivo-Formulierung: Nehmen Sie μL DMSO Stammflüssigkeit, fügen Sie als Nächstes hinzu μL Maisöl, mischen und aufklären.
Hinweis: 1. Bitte stellen Sie sicher, dass die Flüssigkeit klar ist, bevor Sie das nächste Lösungsmittel hinzufügen.
2. Achten Sie darauf, die Lösungsmittel in der richtigen Reihenfolge hinzuzufügen. Sie müssen sicherstellen, dass die im vorherigen Schritt erhaltene Lösung klar ist, bevor Sie das nächste Lösungsmittel hinzufügen. Physikalische Methoden wie Vortexen, Ultraschall oder ein warmes Wasserbad können zur Unterstützung des Lösungsvorgangs verwendet werden.
Wirkungsmechanismus (Mechanism of Action)
| Targets/IC50/Ki |
PLK1
|
|---|---|
| In vitro |
HMN-214 is an oral prodrug that is rapidly converted to HMN-176. The in vitro data of this compound are scarce. However, HMN-176, active metabolite of this prodrug, shows potent and broad-spectrumanti-tumor activity against various cancer cells, including HeLa, PC-3, DU-145, MIAPaCa-2, U937, MCF-7, A549, and WiDr, with a mean IC50 value of 118 nM. HMN-176 is also cytotoxic to drug-resistant human and murine cell lines, including P388/CDDP, P388/VCR, K2/CDDP, and K2/VP-16, with IC50 values ranging from 143 nM–265 nM. In HeLa cells, HMN-176 (3 μM) blocks cell cycle at G2/M phase.
In Doxorubicin-resistant K2/ARS cells, HMN-176 inhibits cell growth with an IC50 value of 2 μM. HMN-176 (3 μM) down-regulates the expression of the multidrug resistance gene (MDR1), due to the disturbance of NF-Y transcription factor binding to the MDR1 promoter.
In human RPE1 and CFPAC-1 cells, HMN-176 (2.5 μM) delays satisfaction of the spindle assembly checkpoint. HMN-176 (250 nM–2.5 μM) inhibits meiotic spindle assembly and aster formationin Spisula oocytes. HMN-176 (2.5 μM) also inhibits aster microtubule formation from human centrosomes. These results indicate that the anti-tumor activity of HMN-176 is at least partially via disrupting centrosome-mediated MT assembly during mitosis.
|
| In vivo |
HMN-214 is an oral pro-drug of HMN-176 with improved oral absorption. This compound (30 mg/kg) triggers no obvious neurotoxicity in mice. In mouse xenograft model of PC-3, A549, and WiDr cells, this compound (10 mg/kg–20 mg/kg) inhibits tumor growth.
In nude mice model bearing multidrug-resistant KB-A.1 cells, this compound (10 mg/kg–20 mg/kg) significantly suppresses MDR1 mRNA expression.
|
Referenzen |
|

Die Produkte sind nur für Forschungszwecke bestimmt. Nicht zur Anwendung am Menschen. Kein Verkauf an Patienten.
©Copyright 2013 Selleck Chemicals. Alle Rechte vorbehalten.